
La evaluación del funcionamiento (Performance Evaluation) es el proceso mediante el cual el fabricante demuestra que un producto sanitario para diagnóstico in vitro (IVD) cumple los requisitos aplicables de seguridad y funcionamiento establecidos por el Reglamento (UE) 2017/746 (IVDR). Dicha evaluación abarca la validez científica, el funcionamiento analítico y, cuando proceda, el funcionamiento clínico del dispositivo.
Redactar exclusivamente el informe de evaluación del funcionamiento (Performance Evaluation Report, PER) no es suficiente. La evaluación del funcionamiento debe fundamentarse en una planificación estructurada, mantenerse actualizada a lo largo de todo el ciclo de vida del producto e integrar las nuevas evidencias disponibles, incluidas las procedentes del seguimiento poscomercialización (Post-Market Surveillance, PMS) y, cuando sea pertinente, del seguimiento poscomercialización del funcionamiento (Post-Market Performance Follow-up, PMPF).
Para los fabricantes, esto exige articular una estrategia de evidencias coherente con la finalidad prevista (intended purpose), las características técnicas del dispositivo, las prestaciones declaradas (claims) y los riesgos asociados. En consecuencia, la calidad de la evaluación del funcionamiento depende no de la acumulación masiva de datos, sino de su pertinencia, rigor metodológico y capacidad probatoria para fundamentar las conclusiones técnicas.
Evaluación del funcionamiento según el IVDR: ¿por dónde empezar?
La evaluación del funcionamiento debe configurarse como un proceso estructurado e iterativo en el que la planificación de las pruebas, su valoración crítica y la información recopilada tras la comercialización permanezcan estrechamente coordinadas.
El punto de partida es el plan de evaluación del funcionamiento (Performance Evaluation Plan, PEP), que determina la metodología para recopilar y valorar las evidencias requeridas. Los resultados y conclusiones razonadas se consolidan en el informe de evaluación del funcionamiento (PER).
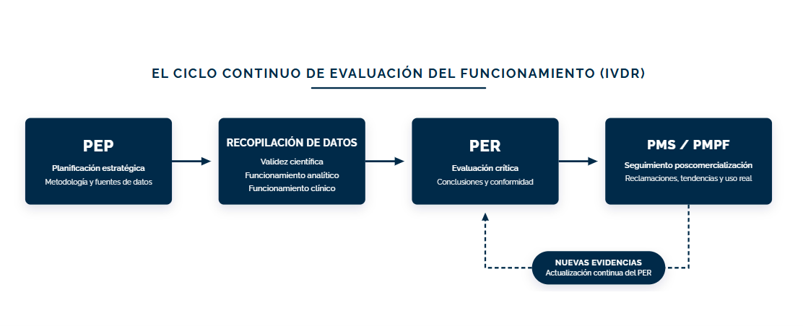
Tras la introducción en el mercado, el fabricante recopila de manera continua información sobre el producto mediante el sistema de Post-Market Surveillance (PMS) (reclamaciones, tendencias, incidentes y comentarios de los usuarios). Cuando procede, el Post-Market Performance Follow-up (PMPF) permite recabar datos adicionales sobre el comportamiento clínico del dispositivo en condiciones reales de uso.
Esta información genera nuevas evidencias técnicas que alimentan el ciclo e imponen, cuando proceda, la actualización del PER. Por consiguiente, la evaluación del funcionamiento no concluye con la emisión del informe inicial, sino que evoluciona con el producto durante toda su vida útil.
PEP y PER: ¿cuál es la diferencia?
El PEP y el PER cumplen funciones reglamentarias diferenciadas pero complementarias:
| Documento | Función reglamentaria |
| PEP – Plan de evaluación del funcionamiento | Establece objetivos, estrategia de evaluación, metodología y fuentes de datos que fundamentan la Performance Evaluation |
| PER – Informe de evaluación del funcionamiento | Evalúa críticamente las evidencias reunidas y documenta las conclusiones motivadas sobre el funcionamiento del producto |
En términos prácticos, el PEP define la metodología de evaluación, mientras que el PER acredita los análisis realizados y las conclusiones finales.
Las tres áreas de la evaluación del funcionamiento
El IVDR articula la evaluación del funcionamiento en torno a tres elementos fundamentales:
- Validez científica
Demuestra la relación biológica, patológica o fisiológica entre el analito (o marcador) medido y el estado clínico de interés. Las evidencias comprenden:
- Literatura científica revisada por pares (peer-reviewed).
- Guías clínicas de consenso y recomendaciones de sociedades médicas.
- Datos epidemiológicos y cuadro fisiopatológico de referencia.
- Funcionamiento analítico
Acredita la capacidad del dispositivo para detectar, medir o cuantificar con exactitud el analito diana. En función del principio técnico y la finalidad prevista, comprende parámetros como:
- Exactitud y precisión.
- Repetibilidad y reproducibilidad.
- Sensibilidad analítica (límites de detección y cuantificación, LoD/LoQ).
- Especificidad analítica.
- Intervalo de medida y linealidad.
- Interferencias conocidas y reactividad cruzada.
- Estabilidad.
- Funcionamiento clínico
Demuestra la capacidad del IVD para proporcionar resultados correlacionados con el estado clínico o fisiológico en la población diana y en las condiciones previstas de uso. Comprende parámetros como sensibilidad diagnóstica, especificidad diagnóstica, valores predictivos positivos y negativos (VPP/VPN), cocientes de verosimilitud y curvas ROC.
¿Qué evidencias se requieren para evaluar el funcionamiento de un IVD?
No existe un conjunto universal de datos válido para todos los dispositivos. La estrategia de generación de evidencias debe modularse según la clase de riesgo y las prestaciones declaradas del IVD.
| Área | Fuentes principales de evidencia |
| Validez científica | Literatura científica cualificada, guías de práctica clínica, consensos |
| Funcionamiento analítico | Ensayos de laboratorio, estudios de banco (bench testing), verificaciones y validaciones |
| Funcionamiento clínico | Estudios de funcionamiento clínico, investigaciones diagnósticas, literatura específica |
| Poscomercialización | Reclamaciones, tendencias, comentarios de usuarios, datos de PMS y PMPF |
El IVDR establece la obligatoriedad de realizar estudios de funcionamiento clínico, salvo que el fabricante motive y justifique en el PEP el uso de fuentes alternativas de datos clínicos con solidez suficiente para respaldar la finalidad prevista y las prestaciones declaradas.
¿Cuándo son necesarios nuevos ensayos o estudios?
Durante la evaluación del funcionamiento, el fabricante debe detectar con antelación las lagunas probatorias (evidence gaps) para implementar las actividades técnicas oportunas (nuevos ensayos de banco, validaciones analíticas o estudios clínicos de funcionamiento).
La necesidad de ensayos o estudios complementarios surge habitualmente cuando:
- se modifica la finalidad prevista (intended purpose) o se introducen nuevas claims;
- se realizan cambios sustanciales en el diseño, las materias primas o la tecnología del dispositivo;
- los datos disponibles no reflejan con representatividad la población diana o el entorno operativo;
- se detectan nuevos riesgos o desviaciones desfavorables en el marco del PMS.
PMS y PMPF: cómo mantener actualizada la evaluación del funcionamiento
La evaluación del funcionamiento está unida al sistema de Post-Market Surveillance. La información poscomercialización proporciona datos continuos para verificar que el perfil de seguridad y funcionamiento del dispositivo se mantenga favorable.
Las fuentes a incorporar comprenden reclamaciones, registros de incidentes, retroalimentación clínica, bibliografía científica reciente, información de dispositivos equivalentes o comparables (previa justificación de su equivalencia técnica y biológica) y resultados del PMPF.
Si el fabricante considera que el PMPF no resulta aplicable para un producto determinado, deberá fundamentar dicha decisión de forma motivada en el PEP y formalizarla en el PER.
Frecuencia de actualización del PER (Artículo 56 del IVDR)
- Clases C y D: actualización continua cuando proceda y al menos una vez al año.
- Clases A y B: actualización siempre que surjan nuevos datos relevantes del PMS o PMPF.
5 mejores prácticas para una evaluación del funcionamiento eficaz
- Partir siempre de la finalidad prevista (intended purpose): La finalidad prevista rige la estrategia documental. Las pruebas deben responder con exactitud a la población diana, los límites de uso y las prestaciones declaradas (claims).
- Vincular críticamente evidencias y conclusiones: El PER no es un recopilatorio pasivo de estudios; debe razonar el criterio metodológico que une los datos analíticos y clínicos con las conclusiones alcanzadas.
- Evaluar cualitativamente la literatura científica: Un volumen elevado de artículos no garantiza el cumplimiento normativo. Se debe contrastar la calidad metodológica, la potencia estadística y la representatividad técnica de las fuentes.
- Integrar PER y PMS: La poscomercialización y la evaluación del funcionamiento constituyen un ciclo cerrado; los datos de uso real deben actualizar de forma continuada la documentación técnica.
- Identificar precozmente las lagunas probatorias (evidence gaps): Detectar la falta de datos antes de someter el expediente al organismo notificado evita retrasos y bloqueos en el marcado CE.
Planificación temporal: plazos del régimen transitorio bajo el Reglamento (UE) 2024/1860
En la planificación de la evaluación del funcionamiento, el fabricante debe ponderar los plazos técnicos indispensables para recopilar las evidencias y estructurar el PER. Para los productos ya comercializados al amparo de la Directiva 98/79/CE (dispositivos legacy), el Reglamento (UE) 2024/1860 ha establecido el siguiente calendario:
| Clase | Solicitud formal al ON | Acuerdo formal por escrito con el ON | Fin del período transitorio |
| D | 26 de mayo de 2025 | 26 de septiembre de 2025 | 31 de diciembre de 2027 |
| C | 26 de mayo de 2026 | 26 de septiembre de 2026 | 31 de diciembre de 2028 |
| B | 26 de mayo de 2027 | 26 de septiembre de 2027 | 31 de diciembre de 2029 |
| A estéril | 26 de mayo de 2027 | 26 de septiembre de 2027 | 31 de diciembre de 2029 |
Dado que la solicitud formal ante el organismo notificado exige disponer de una documentación técnica madura con un PER completo, identificar con antelación las lagunas probatorias (evidence gaps) resulta determinante para planificar los ensayos necesarios y asegurar la continuidad comercial.
Conclusiones
La evaluación del funcionamiento bajo el IVDR no debe concebirse como un mero trámite administrativo al cierre del proceso de certificación. Es un proceso dinámico que acompaña al dispositivo a lo largo de todo su ciclo de vida integrando validez científica, funcionamiento analítico, funcionamiento clínico, PMS y PMPF. Para el fabricante, una estrategia eficaz requiere comenzar siempre por la finalidad prevista, validar críticamente los datos y solventar a tiempo cualquier deficiencia técnica mediante ensayos específicos o estudios clínicos dedicados.
Para profundizar: descargue nuestra guía completa sobre el IVDR
Para disponer de un marco operativo integral sobre el Reglamento (UE) 2017/746 —desde la cualificación y clasificación hasta la gestión del Basic UDI-DI, la preparación de la documentación técnica, las interacciones con los organismos notificados y los plazos extendidos del Reglamento (UE) 2024/1860:
👉 [Descargar el White Paper: Guide to Regulation (EU) 2017/746 (IVDR)]
Una guía práctica diseñada para apoyar a los fabricantes en la correcta aplicación del IVDR y en la planificación de las interacciones con los organismos notificados.
>>> Complife ofrece servicios integrales para los fabricantes de productos sanitarios e IVD, que aúnan consultoría reglamentaria estratégica y ensayos de laboratorio. Desde la gestión del proceso de evaluación del funcionamiento hasta los ensayos de laboratorio para seguridad, biocompatibilidad y prestaciones, acompañamos a las empresas en cada etapa hacia la conformidad con el IVDR.
Contacte con los expertos de Complife para una consulta técnica


