
La valutazione delle prestazioni (Performance Evaluation) è il processo con cui il fabbricante dimostra che un dispositivo medico-diagnostico in vitro (IVD) soddisfa i requisiti applicabili di sicurezza e prestazione previsti dal Regolamento (UE) 2017/746 (IVDR). La valutazione considera la validità scientifica, la performance analitica e, quando applicabile, la performance clinica del dispositivo.
La sola redazione della relazione sulla valutazione delle prestazioni (Performance Evaluation Report, PER) non è sufficiente. La valutazione delle prestazioni deve iniziare da una pianificazione strutturata, essere aggiornata durante l’intero ciclo di vita del dispositivo e tenere conto delle nuove evidenze disponibili, comprese quelle derivanti dalle attività di sorveglianza post-commercializzazione (Post-Market Surveillance, PMS) e, quando appropriato, dal follow-up post-commercializzazione delle prestazioni (Post-Market Performance Follow-up, PMPF).
Per i fabbricanti, ciò significa costruire una strategia di evidenze coerente con la destinazione d’uso (intended purpose), le caratteristiche del dispositivo, le prestazioni dichiarate (claims) e i rischi associati. Quindi, la qualità della valutazione delle prestazioni dipende non solo dalla quantità di dati disponibili, ma dalla loro pertinenza, qualità e capacità di supportare le conclusioni sulla performance del dispositivo.
Valutazione delle prestazioni secondo IVDR: da dove iniziare?
La valutazione delle prestazioni dovrebbe essere impostata come un processo strutturato e iterativo, nel quale la pianificazione delle evidenze, la loro valutazione e le informazioni raccolte dopo l’immissione sul mercato sono strettamente collegate.
Il punto di partenza è il Performance Evaluation Plan (PEP), che definisce come saranno raccolte e valutate le evidenze necessarie. I risultati della valutazione sono documentati nel Performance Evaluation Report (PER).
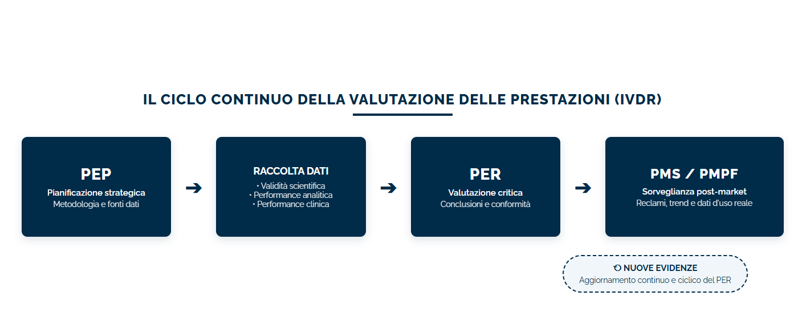
Dopo l’immissione sul mercato, il fabbricante continua a raccogliere e valutare informazioni sul dispositivo attraverso le attività di Post-Market Surveillance (PMS), cioè reclami, feedback degli utilizzatori, trend e altre informazioni rilevanti. Quando appropriato, il Post-Market Performance Follow-up (PMPF) consente inoltre di raccogliere e valutare ulteriori dati sulla performance del dispositivo nel contesto del suo utilizzo reale.
Queste informazioni possono costituire nuove evidenze per la valutazione delle prestazioni e determinare, quando necessario, un aggiornamento del PER. La valutazione delle prestazioni non termina quindi con la prima emissione del report, ma rimane collegata all’evoluzione del dispositivo durante tutto il suo ciclo di vita.
PEP e PER: qual è la differenza?
PEP e PER presentano funzioni diverse ma strettamente collegate.
| Documento | Funzione |
| PEP – Performance Evaluation Plan | Definisce obiettivi, strategia, metodologia e fonti delle evidenze da utilizzare nella valutazione delle prestazioni (Performance Evaluation) |
| PER – Performance Evaluation Report | Valuta criticamente le evidenze raccolte e documenta le conclusioni motivate sulla performance del dispositivo |
In termini pratici, il PEP definisce come verrà condotta la valutazione, mentre il PER documenta ciò che è stato effettivamente valutato e le conclusioni raggiunte.
Le tre aree della valutazione delle prestazioni
La valutazione delle prestazioni prevista dall’IVDR è un processo continuo e integrato volto a dimostrare la conformità attraverso tre elementi cardine:
- Validità scientifica
Riguarda la relazione tra l’analita o il parametro misurato dal dispositivo e la specifica condizione clinica o fisiologica di interesse. Le evidenze comprendono:
- letteratura scientifica peer-reviewed;
- linee guida di consenso e raccomandazioni cliniche pertinenti;
- dati epidemiologici e quadro fisiopatologico.
- Performance analitica
La performance analitica riguarda la capacità del dispositivo di misurare o rilevare correttamente l’analita o il parametro di interesse.
A seconda del dispositivo e della destinazione d’uso, possono essere rilevanti caratteristiche quali:
- accuratezza;
- precisione;
- ripetibilità e riproducibilità;
- sensibilità analitica;
- specificità analitica;
- intervallo di misura;
- linearità;
- interferenze;
- cross-reattività;
- stabilità.
- Performance clinica
Riguarda la capacità del dispositivo di produrre risultati correlati a una determinata condizione clinica o fisiologica in una popolazione target e in un contesto d’uso definiti. Comprende sensibilità diagnostica, specificità diagnostica, valori predittivi positivi/negativi (PPV/NPV), likelihood ratio e curve ROC.
Quali evidenze servono per una valutazione delle prestazioni degli IVD?
Non esiste un unico set di evidenze valido per tutti gli IVD. La strategia deve essere definita in funzione del dispositivo e delle prestazioni che il fabbricante deve dimostrare.
| Area | Esempi di evidenze |
| Validità scientifica | Letteratura scientifica, linee guida e fonti scientifiche pertinenti |
| Performance analitica | Studi di laboratorio, verifiche, validazioni e dati sperimentali |
| Performance clinica | Studi di performance, dati clinici, letteratura e altre fonti pertinenti |
| Post-market | Reclami, trend, feedback degli utilizzatori, dati PMS e PMPF |
L’IVDR prevede che siano condotti studi di performance clinica (Clinical Performance Studies), a meno che il fabbricante giustifichi adeguatamente il ricorso a fonti alternative di dati di performance clinica e dimostri che tali dati siano sufficienti per supportare le conclusioni relative alla destinazione d’uso e alle prestazioni dichiarate.
Quando servono nuovi studi o attività di testing?
Durante la valutazione delle prestazioni, il fabbricante deve individuare precocemente le carenze nei dati disponibili (evidence gap) per pianificare le attività correttive necessarie (nuovi test di banco, validazioni analitiche o studi di performance clinica).
La necessità di nuovi studi o test emerge tipicamente quando:
- cambia la destinazione d’uso (intended purpose) o vengono introdotte nuove claims;
- cambiano caratteristiche o tecnologia del dispositivo;
- i dati disponibili non risultano sufficientemente rappresentativi della popolazione o del contesto d’uso;
- emergono nuovi rischi o trend negativi dalle attività di PMS.
PMS e PMPF: come mantenere aggiornata la valutazione delle prestazioni?
La valutazione delle prestazioni è strettamente integrata con il sistema di Post-Market Surveillance. I riscontri post-commercializzazione forniscono evidenze continue per verificare la costanza del profilo di sicurezza e prestazione.
Tra le fonti da monitorare e integrare rientrano reclami, trend, incidenti, feedback clinici, letteratura scientifica recente, informazioni da dispositivi equivalenti o comparabili (previa motivazione della loro pertinenza ed equivalenza) e i risultati specifici del PMPF.
Qualora il fabbricante ritenga che il PMPF non sia appropriato per lo specifico dispositivo, la relativa giustificazione deve essere motivata nel PEP e documentata nel PER.
Frequenza di aggiornamento del PER (Art. 56 IVDR)
- Classi C e D: aggiornamento continuo quando necessario e almeno annualmente.
- Classi A e B: aggiornamento tempestivo non appena emergono nuove evidenze rilevanti da PMS o PMPF.
5 best practices per una valutazione delle prestazioni IVDR efficace
- Partire sempre dalla destinazione d’uso (intended purpose): l’intended purpose governa la strategia. Le evidenze raccolte devono essere pertinenti rispetto a utilizzo previsto, popolazione target, contesto operativo e claims dichiarati per il dispositivo.
- Collegare criticamente evidenze e conclusioni: il PER non è una rassegna bibliografica passiva; ogni dato deve essere valutato criticamente e collegato a specifiche conclusioni sulle prestazioni del dispositivo.
- Valutare qualitativamente la letteratura: la presenza di pubblicazioni non basta di per sé. È necessario valutarne qualità metodologica, solidità statistica, pertinenza e coerenza con l’intended purpose.
- Integrare PER e PMS: post-market e valutazione delle prestazioni dialogano in modo continuo; reclami, trend e PMPF costituiscono fonti continuative di nuove evidenze per l’aggiornamento documentale.
- Identificare precocemente le lacune (evidence gap): individuare tempestivamente i dati mancanti permette di pianificare verifiche analitiche o studi clinici prima che diventino un ostacolo insormontabile durante l’iter di certificazione.
La pianificazione temporale: le scadenze del regime transitorio
Nella pianificazione della valutazione delle prestazioni, il fabbricante deve considerare i tempi tecnici necessari per raccogliere le evidenze e strutturare il PER rispetto alle scadenze dell’IVDR. Per i dispositivi già immessi sul mercato secondo la Direttiva 98/79/CE (dispositivi legacy), il Regolamento (UE) 2024/1860 ha ridefinito il calendario transitorio:
| Classe | Domanda formale a ON | Accordo scritto con ON | Fine periodo transitorio |
| D | 26 maggio 2025 | 26 settembre 2025 | 31 dicembre 2027 |
| C | 26 maggio 2026 | 26 settembre 2026 | 31 dicembre 2028 |
| B | 26 maggio 2027 | 26 settembre 2027 | 31 dicembre 2029 |
| A sterile | 26 maggio 2027 | 26 settembre 2027 | 31 dicembre 2029 |
In quanto la presentazione della domanda all’Organismo Notificato presuppone una documentazione tecnica già solida e completa di PER, identificare tempestivamente eventuali carenze nei dati (evidence gap) è determinante per pianificare i test necessari e non compromettere l’accesso al mercato.
Conclusioni
La valutazione delle prestazioni degli IVD secondo il Regolamento IVDR (UE) 2017/746 non dovrebbe essere considerata un’attività documentale da completare alla fine del processo regolatorio. È, al contrario, un processo continuo che collega validità scientifica, performance analitica, performance clinica, PMS e PMPF e che evolve insieme al dispositivo IVD lungo tutto il suo ciclo di vita. Per il fabbricante, una strategia efficace richiede di iniziare sempre dalla destinazione d’uso, qualificare le evidenze e individuare per tempo eventuali gap da colmare con test o studi clinici dedicati.
Per approfondire: scarica la nostra guida completa all’IVDR
Per un quadro completo dei requisiti del Regolamento IVDR (UE) 2017/746, classificazione, gestione del Basic UDI-DI, preparazione della documentazione tecnica e gestione delle proroghe introdotte dal Regolamento (UE) 2024/1860:
Una guida pratica pensata per supportare i fabbricanti nella corretta applicazione dell’IVDR e nella pianificazione delle interazioni con gli Organismi Notificati.
[Scarica il White Paper in PDF]
>>> Complife offre serviti integrati per i fabbricanti di Medical Device e IVD, con consulenza regolatoria strategica e testing di laboratorio. Dalla gestione del processo di valutazione delle prestazioni ai test di laboratorio per sicurezza, biocompatibilità e prestazioni, affianchiamo le aziende in ogni fase del percorso di conformità all’IVDR.
Contatta gli esperti Complife per una consulenza.


